基因组学
从序列到功能,从DNA水准探索生命本质,助力基础 科研、育种及临床转化的突破。
动植物基因组重测序
动植物基因组重测序是在已知参考基因组的前提下,对特定物种的不同个体或组织进行全基因组测序,进而系统鉴定其在全基因组水平上的遗传变异。该技术能够高效检测单核苷酸多态性(SNP)、插入缺失(InDel)、结构变异(SV)和拷贝数变异(CNV)等多种类型的遗传标记。通过对这些变异信息进行群体水平的统计分析,能够深入解析物种的遗传多样性、群体结构及进化历史。在农业领域,该技术有助于快速定位与抗逆性、产量、品质等重要性状相关的候选基因,为分子标记辅助育种和品种驯化改良提供关键的分子遗传基础,显著缩短育种周期。随着测序成本降低和已知基因组序列物种的增多,全基因组重测序已成为动植物遗传学研究、种质资源评价及育种创新中最为迅速有效的技术手段之一。
原理介绍
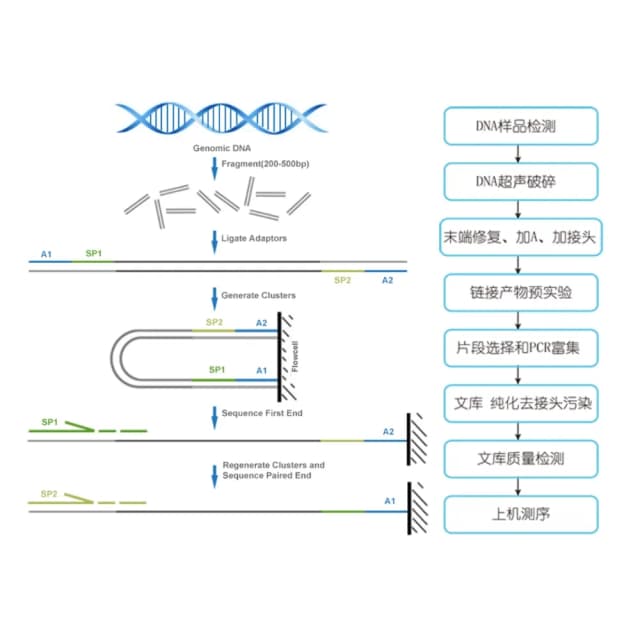
动植物重测序的技术原理是在已知物种参考基因组的基础上,对不同个体或群体进行全基因组测序。通过提取样本DNA、构建测序文库,并进行高通量测序后,将产生的短序列 reads 与参考基因组进行比对,从而在全基因组范围内系统性地检测出单核苷酸多态性(SNP)、插入缺失(InDel)、结构变异(SV)和拷贝数变异(CNV)等遗传变异。这些变异信息为揭示物种的遗传多样性、群体进化历史、重要性状的关键基因定位(例如通过连锁分析或全基因组关联分析GWAS)以及分子育种提供了关键的数据基础。
文献案例
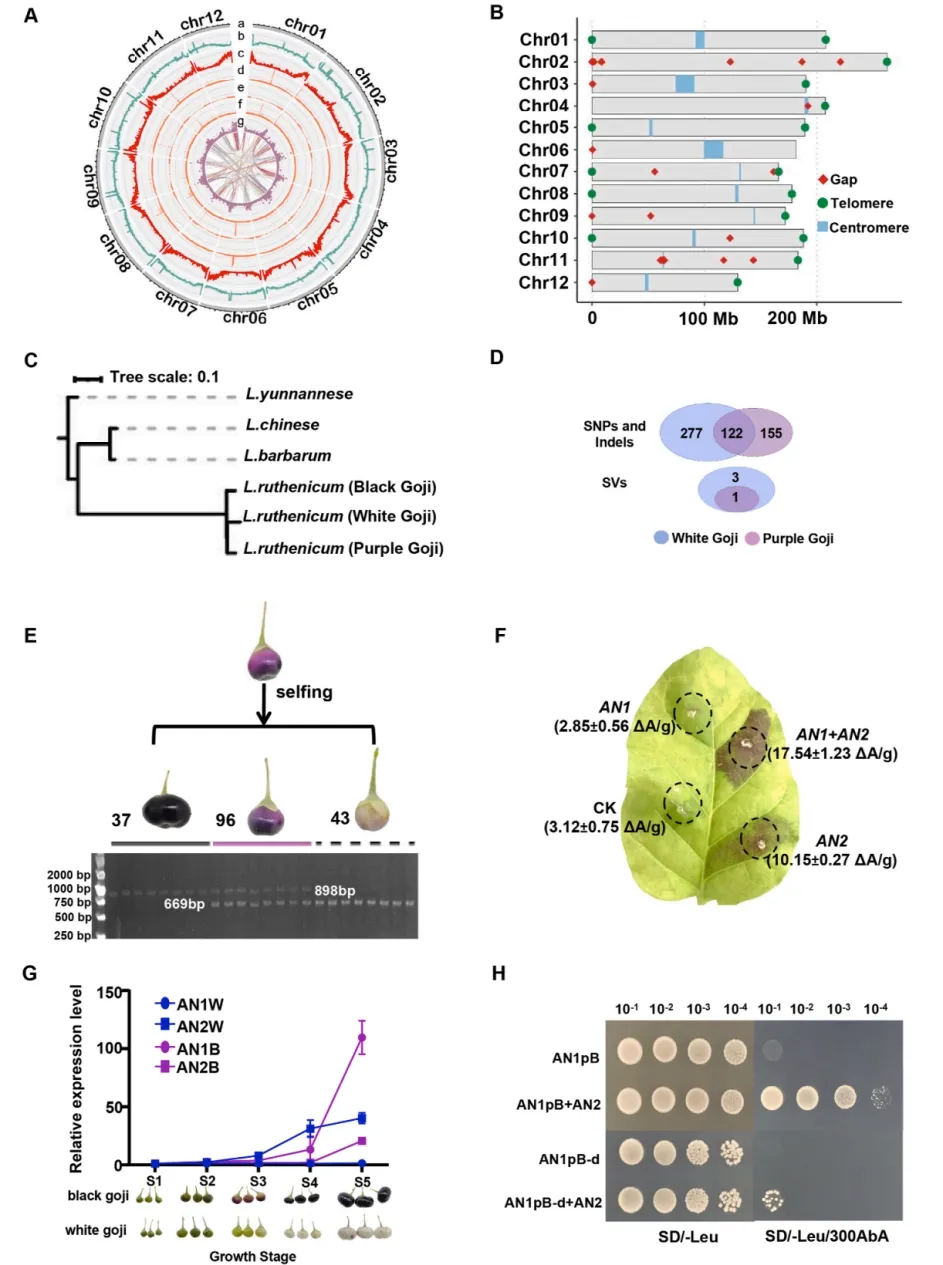
《Horticultural Plant Journal》期刊上发表了题为“The Near-Complete genome of Lycium ruthenicum shed light on the genetic mechanism of the fruit color differentiation”的研究论文,通过全基因组重测序分析了白果、紫果与黑果枸杞的遗传差异。研究发现,花青素合成通路关键调控因子bHLH转录因子AN1的启动子区存在229-bp缺失突变,该突变是果实颜色分化(黑果保留完整序列、白果纯合缺失、紫果杂合缺失)的核心原因。重测序技术为果实颜色性状的遗传解析提供了高分辨率的遗传变异数据。通过比较不同颜色果实的基因组差异,研究精准定位了AN1基因的突变位点,并验证了其对花青素合成的调控作用。这为培育高花青素含量、多果色类型的枸杞新品种提供了关键靶点(如通过基因编辑调控AN1基因)
送样标准
≥25 mg。
≥200 mg。
≥5×10⁶ cells。
≥0.6 mL。
≥0.1 mL。
常规文库DNA总量≥0.4μg,PCR free文库DNA总量≥2μg。
交付内容
数据质量控制报告
质控评估,包括测序深度、覆盖度均一性、数据产量及污染情况。
数据比对质量与基因组覆盖评估
参考基因组的比对率、测序深度在基因组上的均一性和覆盖情况。
全基因组变异检测与注释
SNP检测、InDel检测、变异分布可视化。
群体遗传结构与进化关系分析
主成分分析(PCA)、系统进化树构建、群体结构。
选择性清除分析
以探测受选择基因区域群体间分化程度(Fst)、遗传多样性(Pi)与ZFst联合分析、驯化分析(ZHp与ZFst联合)。
候选基因的功能富集分析
选择性清除分析筛选出的候选区域内的基因进行功能注释、GO富集分析、KEGG通路分析。
群体历史动态推断
分析有效种群大小随时间的变化。
常见问题
常见原因包括:亲本材料遗传背景差异过大,可能引入较多非目标性状的干扰;目标性状过于复杂(如由多个性状构成或属于数量性状),可尝试拆分性状或优化统计方法;测序数据存在污染,建议通过blast比对部分数据进行检查;分析方法不匹配,可对比ED法与snp-index法的结果以优化策略。
候选区域范围和基因数量受群体规模、亲本差异、性状类型、测序深度及基因组质量等多种因素影响,无法统一保证。但可参考已有项目经验进行初步预估。
可能原因包括:测序样本与参考基因组亲缘关系较远(如野生种与驯化种差异);DNA样本存在其他物种污染;参考基因组组装质量较差;比对参数设置过于严格。
