微生物组学
深度剖析宿主与环境微生物群落演变,揭示微生态与健康的复杂交互。
宏基因组
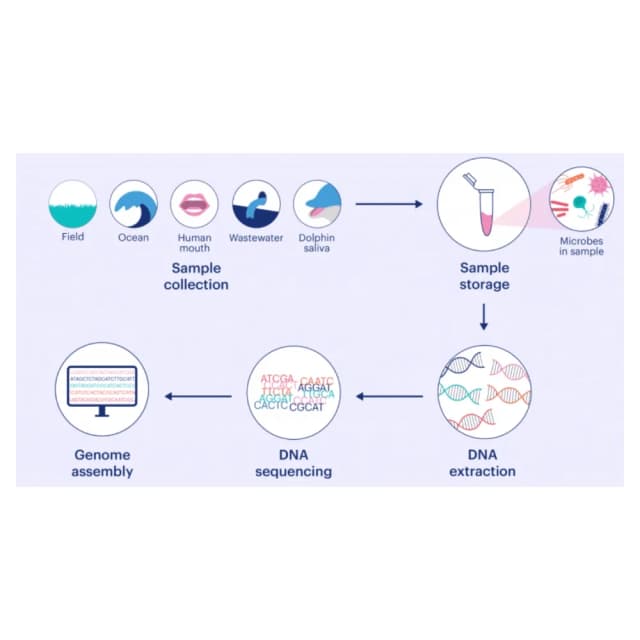
宏基因组学(Metagenomics),又称微生物环境基因组学或元基因组学。这项技术突破传统微生物研究方法的局限,不依赖分离培养过程,直接提取环境样本中全部微生物的遗传物质进行分析。这为研究占自然界微生物总量超过95%的未培养微生物提供了全新途径。宏基因组学技术体系包含三个核心环节:首先从土壤、水体或人体分泌物等样本中提取总DNA;接着通过高通量测序技术获取全部微生物基因组序列数据;最后利用生物信息学工具对海量数据进行序列比对、组装和注释,从而精准识别样本中存在的微生物种类及其相对丰度。这种研究策略不仅能够系统解析微生物群落结构,还能发现新的功能基因。与传统微生物检测方法相比,宏基因组学展现出显著优势。常规分离培养技术仅能检测约1%的微生物,而宏基因组学能够一次性捕获样本中全部微生物信息,包括常见和稀有物种。例如在临床诊断中,该技术成功检测出传统方法难以发现的钩端螺旋体等病原微生物,为感染性疾病诊断提供新视角。目前,宏基因组学已广泛应用于环境微生物研究、新基因资源发掘、疾病诊断以及生物酶制剂开发等领域。随着测序技术成本降低和生物信息学工具不断发展,这种不依赖培养的高通量分析方法正成为微生物研究领域的重要支柱技术。
原理介绍
宏基因组学(Metagenomics)绕过微生物分离培养的瓶颈,直接提取环境样本(如土壤、水体或人体肠道)中全部微生物的DNA,这些DNA既包含可培养的、也包含了环境中超过99%的未能通过传统方法培养的微生物的遗传信息。其核心原理是通过高通量测序技术对这些混合DNA进行大规模测序,再利用生物信息学工具对产生的海量数据进行组装、注释和分析,从而在群落水平上系统解析微生物的多样性、功能及相互作用。其技术流程通常始于从环境样本中直接提取总DNA。随后,将DNA随机打断成小片段(如300-500bp),构建测序文库进行鸟枪法测序。测序产生的海量短序列(reads)经过质控后,通过生物信息学方法进行拼接,尝试还原出较长的连续序列(contigs)甚至接近完整的基因组。物种注释和功能分析是关键步骤,可通过基于序列比对的工具直接将读段归类到特定物种,进而利用数据库对基因功能进行注释,解析群落的物种组成、功能潜力及与环境因子的互作。与传统方法(如16S rRNA扩增子测序)相比,宏基因组技术优势显著。它不仅无需培养微生物,更能将物种鉴定精度提升至种甚至菌株水平,并能直接获取功能基因信息,揭示群落的功能活性。这使得宏基因组学在发现新病原体、挖掘新型生物活性物质、研究环境微生物群落如何响应污染或气候变化,乃至探索人体微生物组与健康和疾病的关系等领域展现出巨大潜力,为我们揭示不可培养微生物世界的奥秘提供了强大工具。
文献案例
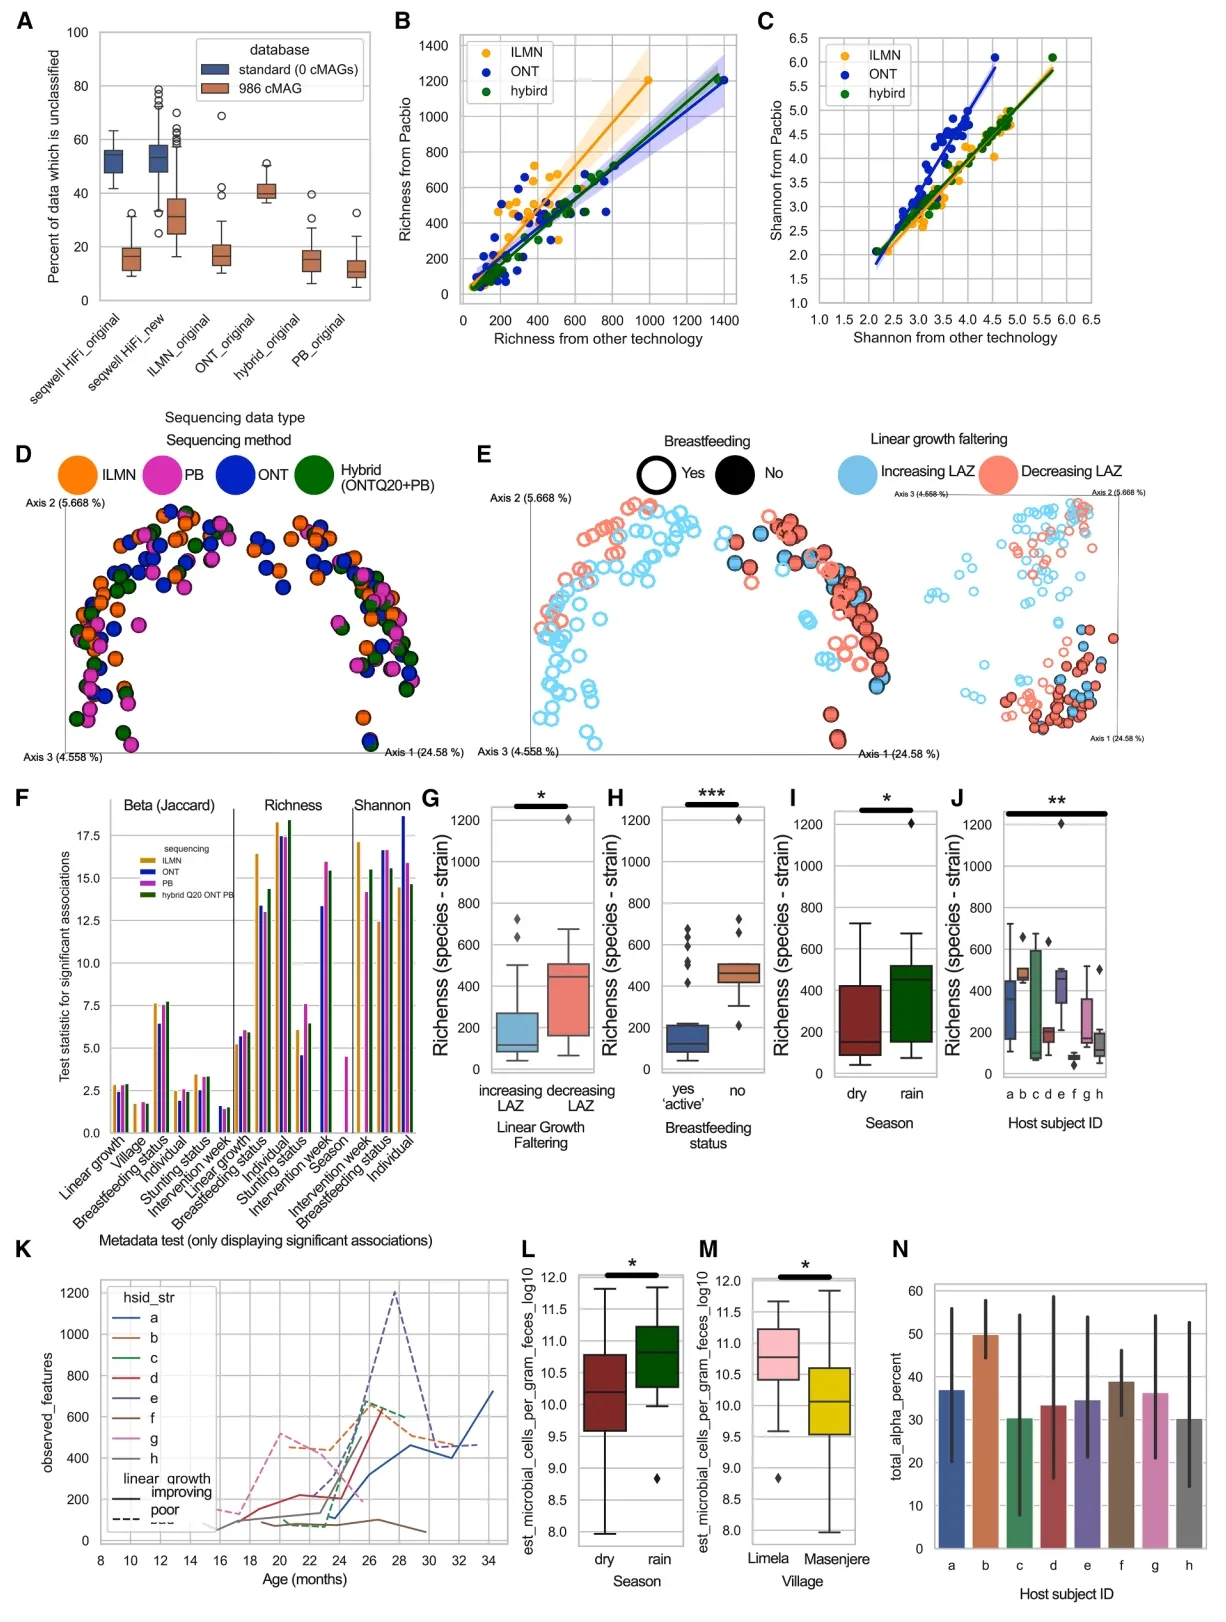
《Cell》期刊上,发表了题为“Culture-independent meta-pangenomics enabled by long-read metagenomics reveals associations with pediatric undernutrition”的研究论文,研究采用宏基因组技术,从马拉维纵向儿科队列的47份粪便样本中生成了986个环状宏基因组(cMAGs),其中839个为完整环状基因组。通过机器学习算法,识别出能够预测儿童线性生长的关键微生物物种;泛基因组分析揭示了特定微生物基因与儿童线性生长的关联性,同时发现基因组不稳定性与年龄别身长Z评分(LAZ)降低存在显著相关性。建立了微生物组关联研究的新技术标准。研究为儿童营养不良的诊断与治疗提供了新的靶点,推动了宏基因组学从“描述性研究”向“机制性研究”的转变。
送样标准
≥1g。
≥2g。
≥2ml,沉淀≥1g。
≥2ml,沉淀≥1g。
≥2g。
≥6个。
≥20ml或≥10g。
≥2g。
≥2张。
≥2张。
交付内容
质控报告
QC图表,展示GC含量、序列长度分布。
物种注释
门/纲/目/科/属/种丰度表,可视化(柱状图、饼图)。
功能分析
KEGG通路富集、COG分类、抗生素抗性基因列表。
统计结果
α/β多样性指数(Shannon、PCoA)、差异分析表(p值\<0.05)。
定制报告
根据需求提供病原体鉴定、功能基因挖掘等专项分析。
常见问题
样品数量超过2个,且有比较意义的,均可进行多样品比较分析。但若要对明显分组的样品进行比较分析,建议至少2个组(每组至少10个样品以平衡个体差异)。
一般推荐简单环境(如哺乳动物肠道)测序数据量为5G clean data;复杂环境(如土壤、海洋等)推荐数据量为10G clean data。
取样时,尽量不要取靠近组织的部位;可采用相应的去宿主试剂盒提取;若有参考基因组,可通过比对分析去除宿主基因组污染。
