基因组学
从序列到功能,从DNA水准探索生命本质,助力基础 科研、育种及临床转化的突破。
叶绿体基因组
叶绿体基因组测序是指利用高通量测序技术,对植物叶绿体中的DNA进行测序,以解析其完整的碱基序列和基因组结构。叶绿体基因组通常为环状DNA分子,其典型结构包含一个大单拷贝区(LSC)、一个小单拷贝区(SSC)以及由这两个单拷贝区分隔的两个反向重复区(IR),总长度通常在120 kb到160 kb之间。由于叶绿体基因组具有分子量小、多拷贝、结构保守以及序列高度保守的特点,并且通常表现为母系遗传,很少发生基因重组,因此成为一种理想的分子标记,被广泛应用于物种鉴定、系统发育研究和群体遗传学分析。
原理介绍
提取植物叶片的总DNA,然后利用Illumina等NGS平台进行高通量测序。通过生物信息学方法,从全基因组测序数据中筛选出属于叶绿体的reads,再使用特定软件进行组装和拼接,从而获得完整的叶绿体基因组序列。通过对叶绿体基因组进行测序、组装和注释,深入分析其编码的约110-130个基因,这些基因主要涉及光合作用、基因表达相关功能以及生物合成过程。叶绿体基因组数据在解决植物系统发育关系、物种起源进化、遗传多样性评估以及种质资源鉴定等方面均发挥着重要作用,并为作物育种改良提供了重要的遗传信息基础。
文献案例
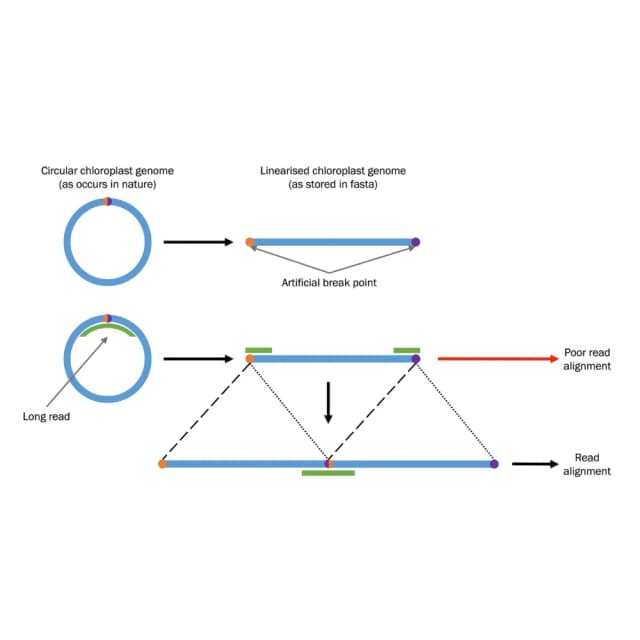
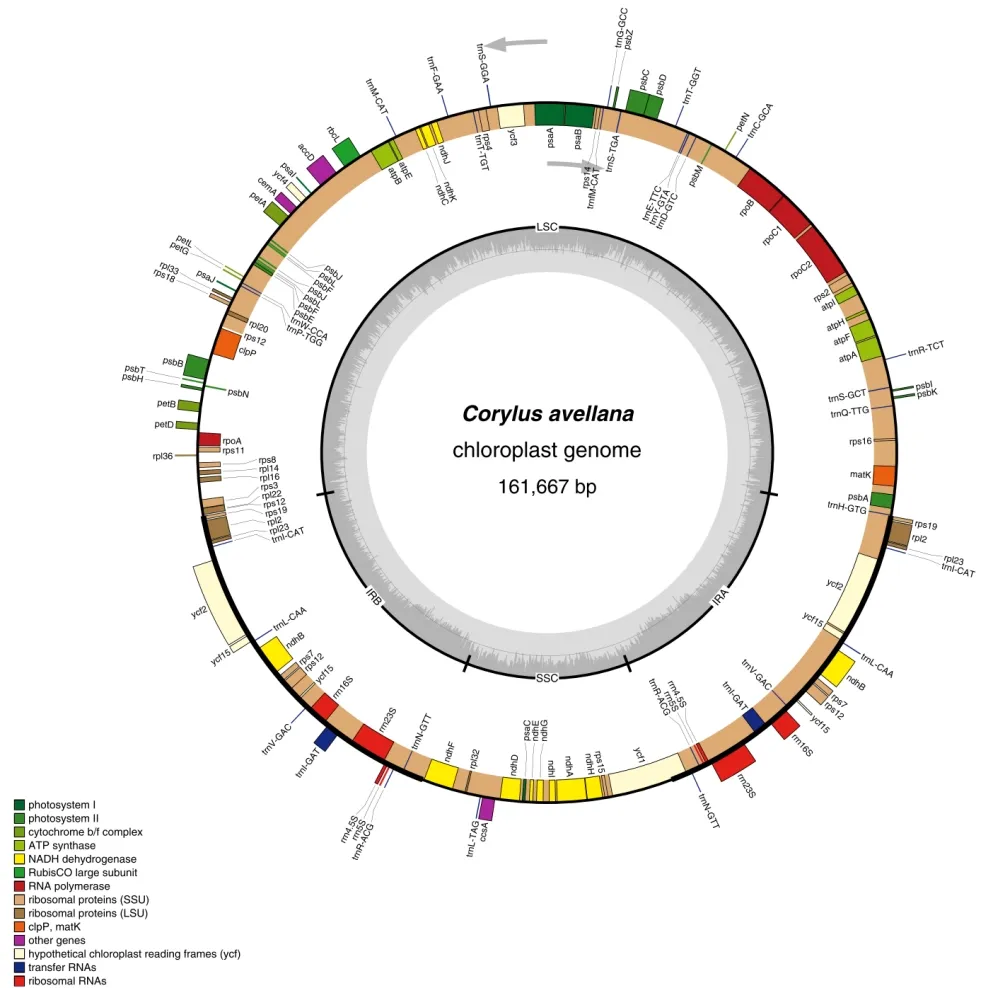
《BMC Genomics》期刊上发表了题为“Comparison of different annotation tools for characterization of the complete chloroplast genome of Corylus avellana cv Tombul”的研究论文,重点研究了主要栽培榛子品种“Tombul”的完整叶绿体基因组。研究通过比较三种注释工具(GeSeq、cpGAVAS和DOGMA),评估了叶绿体基因组的组装和注释方法,并探讨了其在系统进化和遗传多样性分析中的应用。文章旨在优化叶绿体基因组注释流程,并为榛子种质资源研究提供分子基础。研究利用全基因组鸟枪法测序数据,通过NOVOplasty组装器获取叶绿体基因组序列。初始组装得到一个200,017 bp的contig,但通过与已知基因组比对和Nanopore数据验证,发现额外39 kb为重复序列伪影,最终确定基因组长度为161,667 bp。注释阶段使用GeSeq、cpGAVAS和DOGMA工具进行交叉验证,确保基因预测的准确性。基因组结构为典型的四分体结构,包括大单拷贝区、小单拷贝区和一对反向重复区。叶绿体基因组测序不仅深化了对榛子进化历史的认知,还为农业应用和生物多样性保护提供了分子工具。
送样标准
≥0.1 g。
≥0.5 g(约9 cm²叶片)。
≥0.2 g(去除愈伤组织,取幼嫩叶片)。
总量>4ug。
交付内容
数据质控结果
对测序得到的原始数据进行质量过滤,去除低质量reads、接头序列及重复序列,输出高质量clean data的统计结果。
基因组组装
通过组装软件将clean data组装为完整的叶绿体基因组序列,输出环状基因组序列文件,并附组装质量评估,contig数、 N50值、覆盖度等。
基因组组分分析
编码基因注释:识别叶绿体基因组中的蛋白编码基因、t RNA基因(转运氨基酸)及rRNA基因(核糖体组成),输出基因列表。基因功能注释:通过比对公共数据库,为编码基因赋予功能注释,输出功能注释表。
基因组圈图可视化
将叶绿体基因组的环状结构以圈图形式展示,整合编码基因、nc RNA、基因组GC含量等信息,直观呈现基因的位置分布及功能分区。
高级分析
定制化分析、共线性分析、 SNP/Indel检测、IR区扩张与收缩分析、系统发育分析、数据库构建、多组学数据的整合分析。
常见问题
大小适中:大多数植物叶绿体基因组在12–200 kb之间;结构保守:通常由两个逆重复区(IR)和两个单拷贝区(LSC和SSC)组成;基因数量稳定:编码约110–130个基因,主要涉及光合作用、转录与翻译;突变率低:序列进化速率较慢,是植物系统发育分析的理想分子标记;母系遗传为主:大多数高等植物叶绿体通过母系传递。
系统发育研究:保守序列适合用于物种鉴定和系统进化分析;植物分类与物种鉴定:常用作DNA条形码;光合作用及功能基因研究:解析光合复合体基因及调控网络;进化与驯化研究:分析野生与栽培品种的遗传差异及适应性。
逆重复区(IR)重复:可能导致组装断裂或错位;多拷贝和同源序列:不同细胞或组织中叶绿体DNA数量差异可能影响数据均一性;与核基因组或线粒体基因组的序列转移:需区分叶绿体来源的DNA与其他细胞器序列(nupDNA/mptDNA);异质性(heteroplasmy):同一植物体内可能存在略有差异的叶绿体基因组拷贝,影响组装精度。
