微生物组学
深度剖析宿主与环境微生物群落演变,揭示微生态与健康的复杂交互。
细菌基因组 DE NOVO 测序
细菌基因组de novo测序是指在无参考基因组的情况下,通过测序技术获取细菌全基因组序列并从头组装的技术,核心目标是解析未知或未完成基因组注释细菌的完整遗传信息。其技术价值主要体现在三大领域:基础研究;临床应用;工业与环境应用。传统细菌基因组测序依赖短读长技术,但受限于读长较短(通常50-300bp),难以跨越细菌基因组中的重复区域,导致组装结果存在“缺口(gap)”,且无法完整捕获环状质粒、噬菌体等额外遗传元件。随着长读长技术的突破,这一问题得到解决。目前,细菌基因组de novo测序已从碎片化组装迈向完整环状完成图阶段,成为微生物学研究从序列获取到功能解析的核心工具。
原理介绍
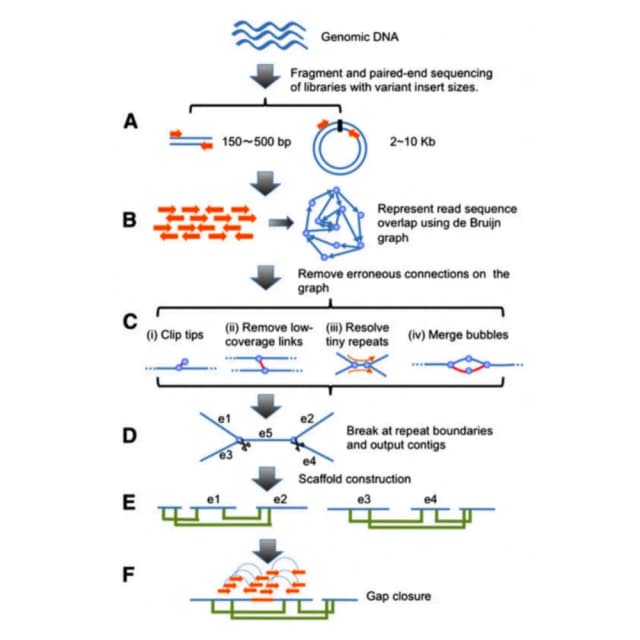
细菌基因组de novo测序的核心是多技术互补,通过长读长技术解决组装连续性,短读长技术保证序列准确性,辅助技术完善遗传元件解析,最终实现完整基因组构建。细菌基因组de novo是对细菌基因组测序后从头组装。步骤为先将细菌的染色DNA机械地随机切割成一定相对分子质量范围的片段,根据不同的测序策略,构建对应大小文库,然后进行大规模测序。最终的组装水平根据研究的需要和细菌本身的特点而定,其中最高的指标是一条contig,即基因组的完整序列。在组装的基础上,进行基因组组分分析,功能注释等分析,推测ORF是否为真实蛋白编码序列,检查功能位点,分析共有序列或特征序列、单个基因或基因间相互作用、表达调控等功能,细菌de novo测序已取代传统方法成为研究细菌进化遗传机制,关键功能基因的重要工具。可以预测重要基因和蛋白以了解其功能和可能机制;在研究病原菌的致病性与疾病的预防和治疗方面,可以鉴定致病相关基因、开发和研究疫苗、开发新型抗生素等;在研究细菌进化方面,可以研究种内进化关系。
文献案例
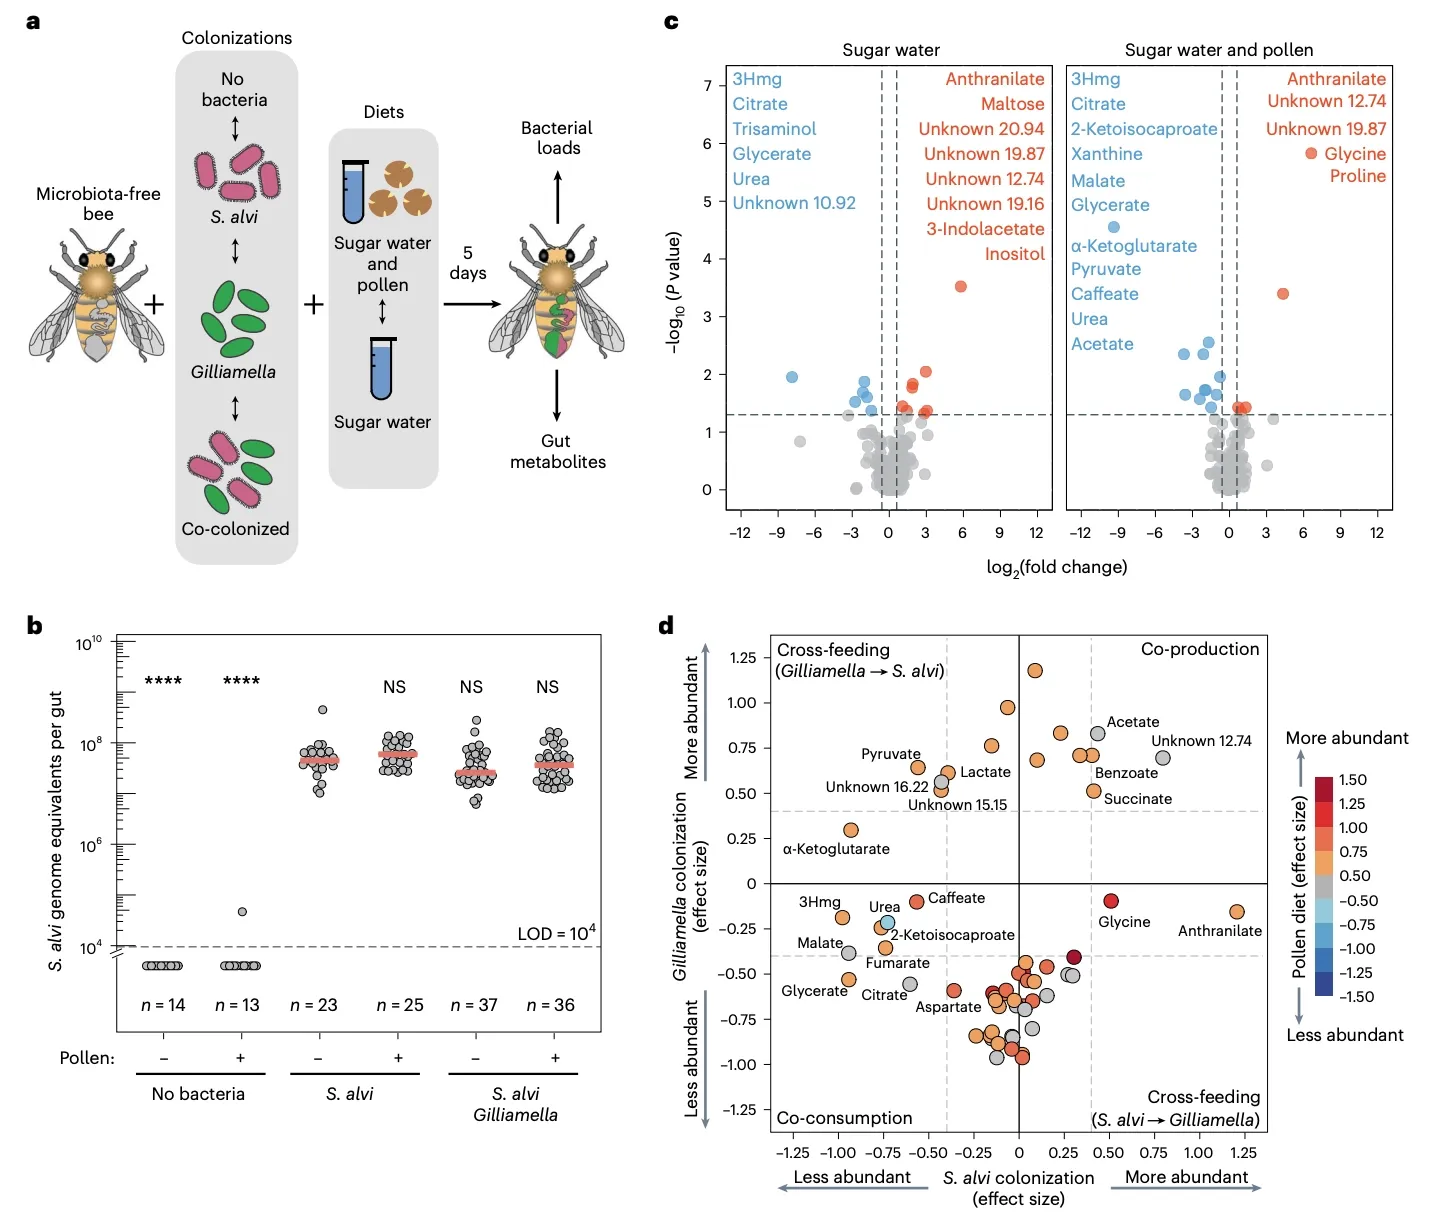
《nature microbiology》期刊发表的“Host-derived organic acids enable gut colonization of the honey bee symbiont Snodgrassella alvi”从西方蜜蜂(Apis mellifera)肠道分离的 12 株细菌,涵盖Bartonella、Bifidobacterium、Lactobacillus等共生菌属,以及条件致病菌Serratia marcescens KZ11。采用 Oxford Nanopore 测序平台,结合 Flye 组装软件进行 de novo 测序与组装,对 6 株已有 draft 基因组的菌株进行补 Gap优化。12 株菌株中,10 株实现高覆盖度(>130×)的环状染色体组装,无缺口;2 株通过手动校正(Geneious Prime+Minimap2)闭合剩余 Gap;对难组装的Lactobacillus apis K- mp7,补充 Illumina 短读长数据,最终实现完整组装;解析出共生菌特有的代谢基因(如维生素 B 合成基因),以及条件致病菌的毒力基因,为蜜蜂肠道微生态互作研究提供完整基因组参考。建立纳米孔为主、短读长为辅的细菌 draft 基因组补全方案,推动肠道共生菌的功能与进化研究。
送样标准
菌体总量≥109 ;
≥2ml(液体样本),重量≥0.5g(固体样本);
≥1μg 。
交付内容
组装结果
核心组装文件,基因组序列,组装质量报告,关键补充结果,可视化结果,基因组环状图(含GC含量、基因密度、质粒位置)、Contig长度分布图。
注释信息
基因结构注释,功能注释,非编码RNA注释。
分析报告
基础分析模块,样本质量评估,组装验证;进阶分析模块,比较基因组分析,功能基因富集分析,进化分析,报告说明。
常见问题
改良后的MDA技术已大幅降低误差,关键措施包括:酶优化:使用高保真Phi29 DNA聚合酶(错误率\<10^-6),减少碱基错配;扩增条件控制:采用低温慢扩增(30℃,16小时),避免非特异性扩增;算法修正:测序后用专门算法过滤低拷贝、高偏倚的序列片段,保留真实基因组信息;质量验证:通过核心基因覆盖度评估扩增完整性,确保误差\<10%。
需通过3重验证确保环状结构可靠:序列重叠验证:组装后的基因组两端序列需存在100-500bp的重叠区;PCR验证:设计跨越预测环状连接处的引物,扩增产物长度与预期一致;测序覆盖度验证:基因组覆盖度需均匀,环状质粒的覆盖度应与染色体一致。
细菌质粒是可移动遗传元件,常携带关键功能基因,对细菌适应性至关重要:耐药基因:多数细菌的抗生素耐药基因位于质粒上,可通过水平转移扩散;毒力基因:致病菌的毒力因子常由质粒携带;代谢基因:工业功能菌的特殊代谢基因可能位于质粒上,便于基因工程改造;因此,注释时需单独解析质粒序列,明确功能基因的位置与转移潜力。
