表观组学
解析非序列层面的遗传修饰规律,探索环境如何通过修饰影响基因表达。
ATAC-Seq
ATAC-seq(Assay for Transposase-Accessible Chromatin with high-throughput sequencing)是一种用于检测染色质开放区域的高通量测序技术。因其操作简便、所需细胞量少(可低至500个细胞)、实验周期短,迅速成为研究表观遗传学和基因调控的重要工具。真核生物的DNA并非“裸露”存在,而是与组蛋白等蛋白结合形成染色质。调控元件(如启动子、增强子)通常位于染色质结构松散的区域(即开放染色质),这些区域可被转录因子和调控蛋白结合,从而控制基因表达。ATAC-seq通过直接标记这些开放区域,帮助研究者绘制全基因组范围内的染色质可及性图谱,间接揭示潜在的调控网络。
原理介绍
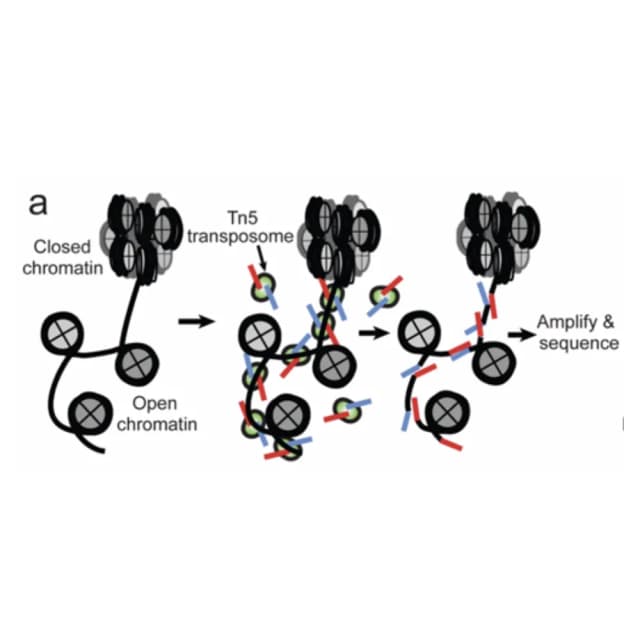
ATAC-seq 即转座酶可及性染色质高通量测序,其核心原理是利用改造后的转座酶对开放染色质区域的特异性识别与切割,结合高通量测序技术,实现全基因组范围内染色质可及性的精准检测。ATAC-seq 的核心工具是超活性 Tn5 转座酶,这是一种经过人工改造的转座酶。当将超活性 Tn5 转座酶与经过温和裂解的细胞核样本混合后,转座酶会迅速结合到开放的染色质区域,并在该区域完成两个同步的反应:一方面,转座酶会作为 “分子剪刀”,切割该区域的 DNA 链,产生短片段的 DNA;另一方面,转座酶会将自身携带的测序接头,精准地连接到切割后的 DNA 片段的两端。随后,只需对这些带有接头的 DNA 片段进行简单的 PCR 扩增,即可获得满足高通量测序要求的文库。通过高通量测序技术对文库进行测序,并结合生物信息学分析,将测序得到的 DNA 片段定位到参考基因组上,这些定位的区域就是全基因组范围内的染色质开放区域。
文献案例
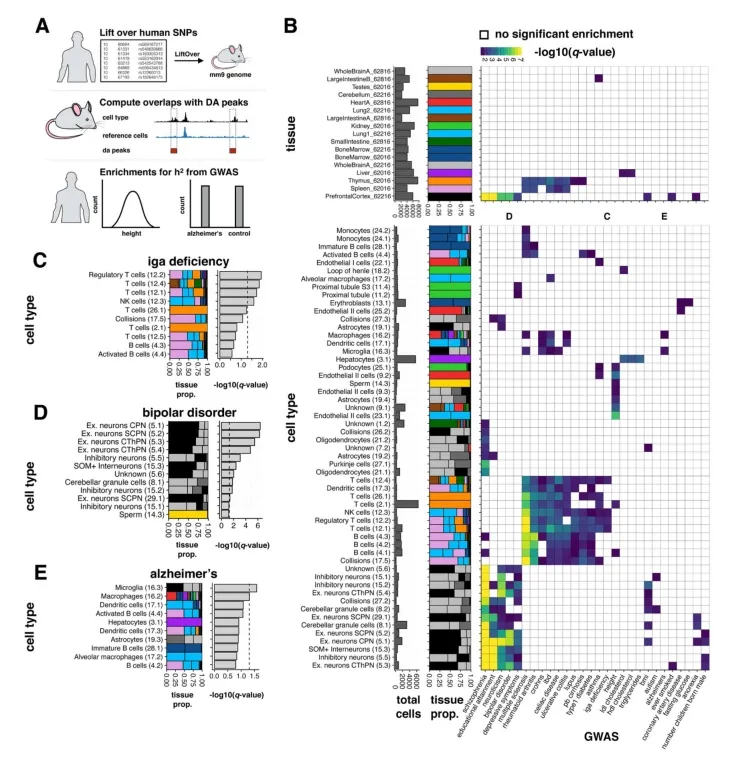
《Cell》期刊上发表的"A single cell atlas of in vivo mammalian chromatin accessibility. "的研究论文应用组合索引策略(sci-ATAC-seq),对来自13种成年小鼠组织的约10万单细胞核进行全基因组染色质可及性测序,成功鉴定出85种具有独特染色质开放模式的细胞群体,并注释其中69个为明确细胞类型。研究团队整合Cicero算法构建了超过440万条顺式调控连接,将远端调控元件与靶基因启动子关联,并基于此计算“基因活性评分”,有效桥接单细胞ATAC-seq与scRNA-seq数据,实现跨模态细胞类型注释。进一步地,作者利用卷积神经网络(Basset)解析各细胞类型的转录因子结合基序语法,发现如GATA、MEF2、PPAR等关键TF在特定谱系中起主导作用。尤为突出的是,该研究通过将小鼠单细胞染色质开放区域与人类GWAS汇总统计数据进行跨物种整合,利用LD Score回归方法,在单细胞分辨率下识别出数百种复杂性状的细胞类型特异性遗传力富集信号——例如阿尔茨海默病显著富集于小胶质细胞,而双相情感障碍则主要关联兴奋性神经元。研究不仅提供了首个哺乳动物体内单细胞染色质可及性资源图谱,更展示了如何利用高分辨率表观基因组数据解析人类疾病的细胞起源,为精准医学研究奠定基础。
送样标准
活性≥90%,数量≥20 万个细胞 / 样本。
> 300mg。
幼嫩叶片≥0.3g ,种子 / 根 / 茎(新鲜幼嫩)≥0.5-1g 。
交付内容
基础分析结果
比对结果,比对至参考基因组的BAM 文件,比对率统计摘要,染色质开放区域识别,Peak 注释信息,关联最近基因、功能元件类型。
关键质控指标
TSS enrichment score,FRiP score,片段长度分布图,测序数据统计:总reads 数、Q30 比例、有效比对率、peak 总数等。
可视化文件
样本相关性热图&PCA 图:评估生物学重复一致性及组间差异,差异分析(适用于多组样本),差异开放区域(DARs)列表(BED + 注释),差异peaks 可视化(如热图、火山图、聚类图)。
高级分析
Motif 富集分析,转录因子足迹分析(Footprinting),多组学整合分析,调控网络构建。
常见问题
高线粒体比例通常反映细胞核提取不佳或开放染色质总量过低。实验上需优化裂解条件与离心参数以富集完整细胞核;生物信息学层面,应在比对后直接过滤chrM reads,并在后续分析中评估其对Peak calling的影响。
此现象指向染色质未被Tn5正确区分切割。首要排查细胞活性与核完整性,死细胞或破损核会释放基因组DNA造成背景。其次需滴定Tn5酶量并严格控制反应温度与时间。对精子等特殊细胞类型,其组蛋白-鱼精蛋白替换会导致核小体结构消失,此为生物学现象。
